
避開藥用塑料樽供應商審計盲區的 7 種方法
供應商嘅品質經理遞上厚厚一疊文件:ISO 9001 證書、物料安全資料表、逐批出貨嘅檢驗報告,排列整齊,冇一頁缺失。藥廠審計員逐項核對,記錄完整、簽名齊全。呢個係我從事藥品包裝法規工作二十八年嚟,見過最多次嘅開場畫面之一。報告最後寫上「符合」,但幾個月之後,同一間供應商提供嘅一批塑料樽喺灌裝線上出現瓶口尺寸漂移,追查之下先知,隱患早就潛伏喺嗰次看似完美嘅審計裡面。文件審核通過,唔等於現場受控;供應商審計真正嘅價值,在於搵出「寫嘅」同「做嘅」之間嘅落差。以下用一次供應商審計嘅真實場景,拆解藥用塑料樽供應商審計最容易踩空嘅幾個盲區。
一次審計嘅開場:文件齊全,現場走線卻對唔上
那次審計安排喺供應商嘅主要生產基地,為期兩日。首日嘅文件審核相當順利:品質手冊、程序文件、作業指導書一應俱全,管理評審紀錄按年歸檔,內部審核亦冇重大缺失。到咗第二日走入車間現場,落差就開始浮現。
喺吹塑工位嘅機台旁邊,貼住一份作業指導書,版本號係第三版;返到文件櫃核對,現行受控版本已經更新到第五版。操作員解釋,機台旁邊嗰份比較順手,換版之後冇人收走舊版。呢個細節唔起眼,但佢代表嘅係文件變更冇真正落實到執行層面,而藥用包裝嘅每一次工藝變更,都可能改動關鍵參數。
再往後走,成品暫存區有一批已完成包裝嘅塑料樽等待放行,區內冇清楚標示狀態,待檢同合格品混放。問到偏差處理,現場主管只係口頭講述最近一次模具異常嘅經過,書面偏差紀錄喺系統裡搵唔到。審計嘅意義正在呢度:文件審核只睇到供應商想呈現嘅一面,現場走線先睇得到日常運作嘅真實狀態。
質量體系同實際執行嘅落差,通常喺三個位置現形
由呢次經驗歸納,體系與執行嘅落差,多數喺三個位置現形。其一係文件與現場版本唔一致,即係受控文件更新之後,車間嘅張貼本、記錄表冇同步更換。其二係培訓紀錄與實際操作脫節,簽咗名嘅培訓表證明出席,但操作員對更新後嘅參數範圍未必講得清楚,特別係換模、開機調機嗰類非日常工序。其三係偏差與矯正措施嘅閉環,供應商可能記錄咗異常,但根本原因分析流於表面,矯正措施亦冇驗證有效性。
對藥廠嚟講,呢三點直接關乎塑料樽嘅批間一致性。審計時可以抽三類樣本交叉比對:現行受控文件、車間實際執行、以及過去半年嘅偏差紀錄。三者對得上,體系才算真正落地。純粹翻閱證書同程序文件,係睇唔到呢種落差嘅。要驗證執行力,可以即場請操作員按程序示範一次換模或者調機,睇佢哋能唔能夠準確講出當前參數範圍,同埋遇到異常時會通知邊個。
模具管理同穴間一致性:圖紙上睇唔到嘅變數
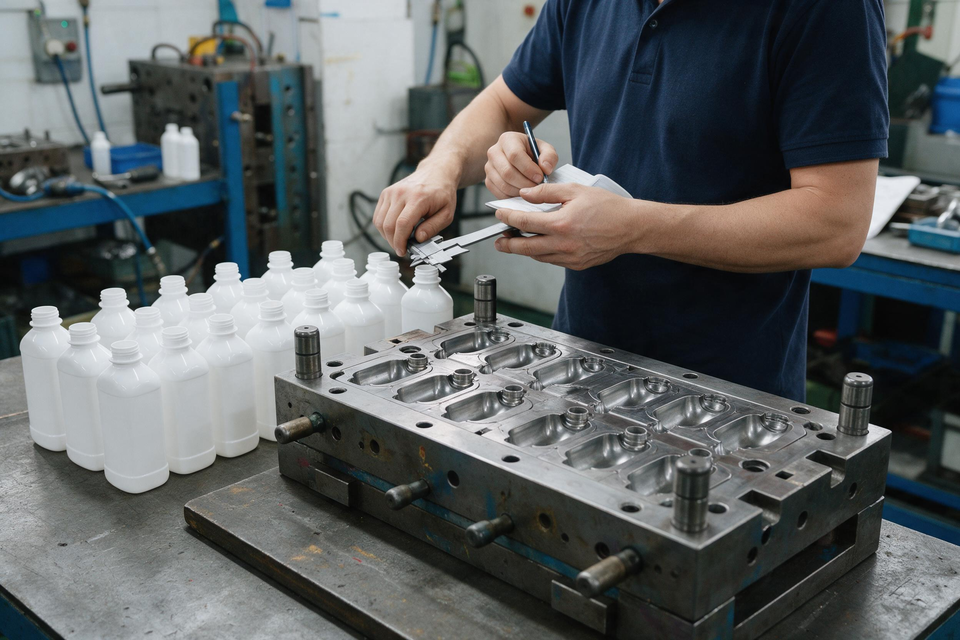
藥用塑料樽通常用多穴模具生產,一副模具可能同時出八穴甚至更多。模具嘅狀態,直接決定同一批產品之間嘅尺寸離散程度。審計時要問清楚幾件事:模具嘅穴數、每穴有冇獨立編號並可追溯至成品、模具保養週期同紀錄、以及更換或修復模具之後嘅首件確認方式。
現實中常見嘅情況係,模具圖紙標明公差,但現場對每穴差異缺乏監控。若果某一穴嘅冷卻水路有輕微堵塞,該穴嘅瓶身壁厚或者瓶口內徑就會偏離,成品混埋一齊出貨,問題要到灌裝線才被發現。呢類差異單從外觀睇唔出,要靠尺寸統計同過程能力分析才捉得到。模具保養同樣要落地:修模之後嘅首件確認唔可以只睇外觀,要量度關鍵尺寸並同修模前嘅基準比對;模具嘅使用次數、清洗同潤滑紀錄亦應歸檔,等日後出現穴間異常時有得追溯。
一套完整嘅初級包裝材料品質管理體系,會要求供應商將模具、設備同工藝參數納入受控範圍。ISO 15378 藥品初級包裝材料品質管理體系正係將 ISO 9001 同 GMP 要求融合,覆蓋設計、製造同供應全鏈條,審計時可以按佢嘅框架去核對供應商係唔係真係做到過程受控,而唔只係出廠檢驗合格。
原材料追溯同變更通知:由樹脂批號講起
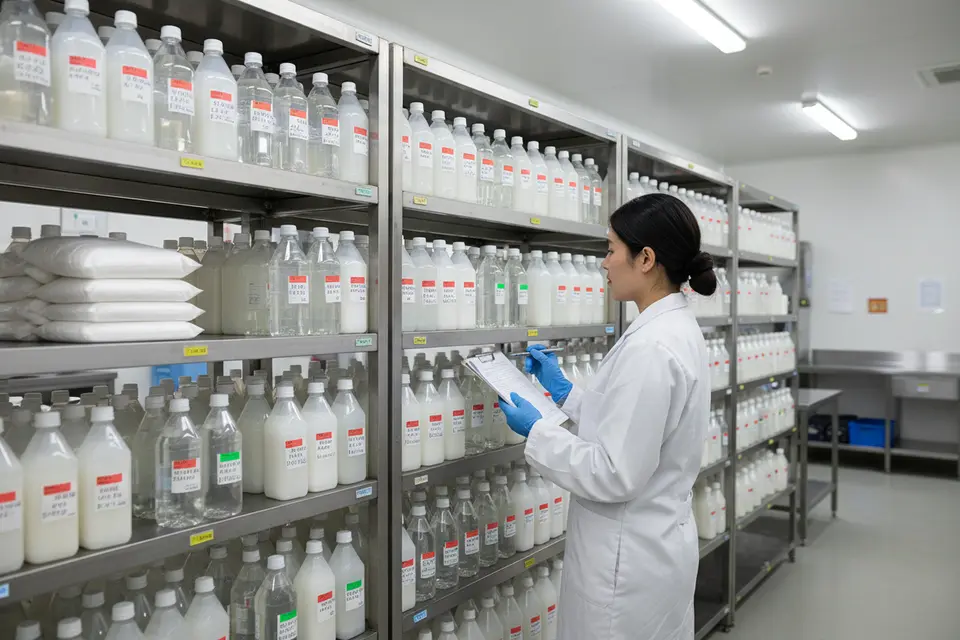
塑料樽嘅原材料追溯,要由樹脂批號一路追到成品批號。審計時我會要求供應商示範一次完整追溯:攞一件成品,倒推返用咗邊批樹脂、邊批色母、有冇加入回料以及比例幾多、當日嘅成型參數紀錄。若果中途出現斷點,例如回料比例只有口頭規定而冇記錄,或者色母更換冇通知藥廠,追溯鏈就唔完整。除咗樹脂,添加劑同樣要納入追溯,例如抗氧劑、潤滑劑同色母嘅牌號同供應商,一旦配方有變就要重新評估相容性。
變更通知係另一個高風險位置。樹脂供應商換牌號、模具廠修模、或者生產線搬遷,都可能影響成品同藥品嘅相容性。藥廠應該喺質量協議中明確列出需要事先通知嘅變更清單,並要求供應商提供支持數據。FDA 容器密封系統變更指南就組件變更嘅報告分類提供指引,並建議採用品質風險管理原則去判斷變更影響程度,呢個思路同樣適用於塑料樽嘅原材料同工藝變更。
如果由材料安全嘅整體角度延伸,本站嘅塑料樽化學遷移風險嘅系統解讀整理咗塑膠助劑同藥物之間可能出現嘅遷移路徑,可以同審計中嘅原材料追溯要求互相參照。
潔淨與微粒控制:審計現場應該點樣驗
藥用塑料樽即使唔一定喺無菌環境生產,潔淨同微粒控制仍然係審計重點,尤其係供注射劑、滴眼液或者生物製劑使用嘅包裝。現場要睇嘅包括:生產區域嘅潔淨級別同換氣設計、回料破碎工序會唔會產生粉塵、壓縮空氣有冇過濾同定期檢測、人員更衣同物流走向會唔會交叉污染。
一個常被忽略嘅位置係回料處理。破碎回料時產生嘅微細粉塵,如果冇獨立抽風或者就近收集,就會沉降喺成品表面,直接推高不溶性微粒。審計時不妨要求供應商展示微粒監測數據,同埋異常時嘅處理流程。值得一併觀察嘅仲有:物料由收貨區進入生產區嘅路線、容器嘅清潔方式,以及員工嘅更衣同手部清潔,呢啲都會影響成品嘅微粒水平。
法規層面,藥包材生產嘅廠房與設施已經被納入強制要求。NMPA 藥包材 GMP 附錄將廠房與設施、設備、生產管理同品質控制等列為體系核心章節,並已於二零二六年一月一日起施行,供應商嘅潔淨控制措施理應對應得上呢啲條款。對藥廠而言,驗證塑料樽嘅潔淨表現,唔可以只靠供應商口頭承諾,要有可查核嘅監測紀錄。
留樣同穩定性數據:供應商手上應該有咩
留樣係審計中容易問到供應商啞口無言嘅一環。藥廠通常有自己嘅留樣制度,但供應商同樣應該保存足夠嘅成品留樣同原材料留樣,並按批號可追溯,保存期至少覆蓋產品有效期。當出現質量投訴或者召回,供應商嘅留樣就係可以回溯當時狀態嘅實物證據。留樣嘅儲存條件要同產品要求一致,標籤要清楚寫明批號、日期同數量,避免用嘅時候搵唔返對應批次。
穩定性數據亦要問清楚。供應商手上有嘅,通常係包裝材料本身嘅穩定性資料,例如加速老化後嘅密封性、尺寸穩定性同外觀變化;佢哋未必持有藥品嘅穩定性數據,因為嗰部分屬於藥廠責任。審計時要分清兩者嘅界線,要求供應商提供材料層面嘅穩定性支持,同時確認佢哋有機制喺原材料或工藝變更之後通知藥廠重新評估。
本站嘅塑料樽安全管控嘅全流程視角由材料、生產到檢驗串連咗安全管控嘅主要步驟,可以作為審計清單嘅補充參考。
用審計結果做供應商分級同檢驗強度
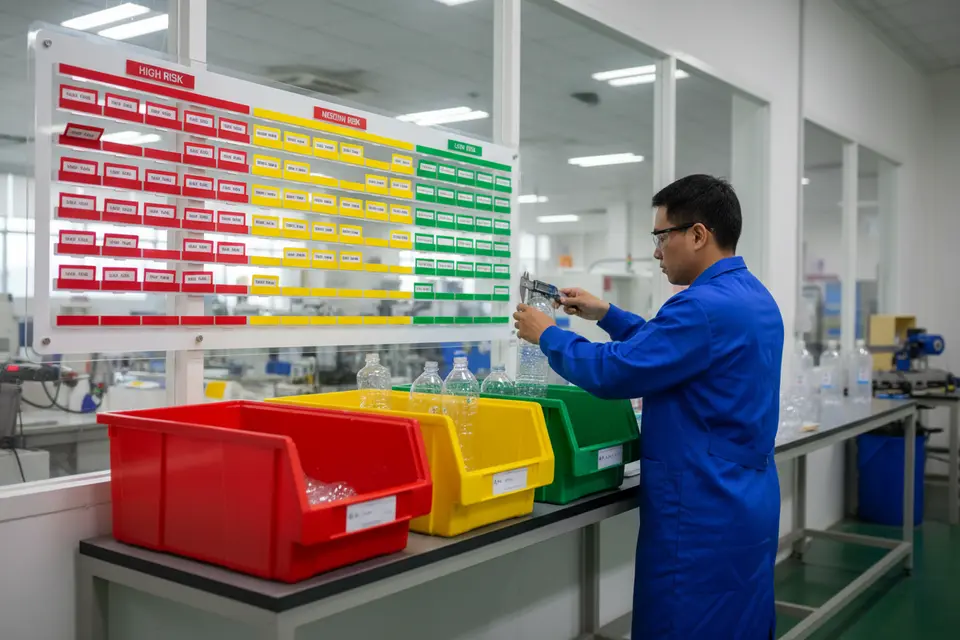
審計唔應該以「通過或不通過」收尾,而應該輸出一個可操作嘅風險等級。做法係按發現嘅缺失分類:涉及體系性問題、可能影響產品安全或者法規符合性嘅,列為重大缺失;屬個別紀錄唔完整、可以短期糾正嘅,列為次要缺失。再綜合供應商嘅工藝複雜度、既往質量表現同供貨數量,將佢哋分為不同等級。
分級嘅實際用途,係調節藥廠嘅檢驗強度。等級較高嘅供應商,可以採用較寬嘅進廠檢驗策略,例如定期確認關鍵項目;等級較低或者有重大缺失未閉環嘅,就要加強抽驗,甚至對每批塑料樽嘅關鍵尺寸同密封項目進行確認。呢種按風險分配資源嘅做法,比一刀切嘅全檢更有效率,亦符合品質風險管理嘅原則。為咗令分級有依據,審計報告應該逐項列出缺失、對應條款同要求完成嘅時限,方便日後覆核閉環情況。
要留意嘅係,分級唔係一次定終身。供應商嘅設備、人員同訂單結構都會變,等級應該按審計週期同質量表現定期覆核。
總結
供應商審計最容易失守嘅地方,係將「文件合格」等同「現場受控」。呢次審計嘅經驗提醒我哋,落差往往藏喺版本唔一致嘅作業指導書、冇紀錄嘅回料比例、缺乏監控嘅多穴模具同混放嘅待檢品裡面。要捉到呢啲盲區,審計要走入車間、抽實物、查紀錄,而唔係停留喺會議室翻文件。
對採購同質量團隊嚟講,下一步係將審計結果轉化為供應商分級,再按等級設定檢驗強度同覆審週期。用得其所嘅塑料樽供應鏈管理,靠嘅唔係一份「符合」嘅報告,而係持續核對「寫嘅」同「做嘅」係唔係一致。想睇更多包裝法規同技術分析,可以瀏覽德源包裝知識中心。
常見問題
問:點解文件審核通過咗,現場仲會有問題?
答:因為文件審核睇嘅係供應商「應該點做」,現場走線先睇得到「實際點做」。受控文件更新之後,車間張貼本、記錄表未必同步更換;培訓簽到亦唔等於操作員掌握更新後嘅參數。落差通常喺版本、培訓同偏差閉環三個位置出現,所以要親身入車間抽實物核對。
問:供應商審計應該點樣抽樣核查?
答:可以抽三類樣本交叉比對:現行受控文件、車間實際執行嘅版本同紀錄、以及過去半年嘅偏差與矯正紀錄。再配合一件成品倒推原材料批號,測試追溯鏈有冇斷點。抽樣要有針對性,集中喺換模、換料、開機調機等容易失控嘅工序。
問:多穴模具嘅穴間差異要點樣監控?
答:每穴要有獨立編號並可追溯至成品,模具保養週期同修模紀錄要齊全。生產時應按穴抽樣量度關鍵尺寸,做統計同過程能力分析,監控離散程度而唔只係平均值。若某一穴冷卻不均,該穴嘅壁厚或瓶口內徑就會偏離,成品混放之後問題要到灌裝線才浮現。
問:供應商換原材料係唔係一定要通知藥廠?
答:要。樹脂換牌號、色母更換、回料比例調整、模具修模或者生產線搬遷,都可能影響成品同藥品嘅相容性,屬於應該事先通知嘅變更。藥廠要在質量協議中列明變更清單同通知時限,並要求供應商提供支持數據,再按品質風險管理原則判斷係唔係需要重新評估。
問:藥用塑料樽嘅潔淨控制要做到咩程度?
答:要按用途同製劑風險決定。供注射劑、滴眼液或生物製劑使用嘅包裝,對微粒同微生物要求較高,需要相應嘅潔淨級別、換氣設計同壓縮空氣過濾。同時要留意回料破碎產生嘅粉塵,避免沉降喺成品表面推高不溶性微粒,並保留可查核嘅微粒監測紀錄。
問:供應商留樣同藥廠留樣有咩分別?
答:藥廠留樣主要配合產品穩定性同召回追溯,供應商留樣則用於回溯包裝材料本身嘅出廠狀態。供應商應保存成品同原材料留樣,按批號可追溯,保存期至少覆蓋產品有效期。兩者用途唔同,但都要有完整記錄,先至可以在投訴或召回時提供實物證據。
問:審計之後點樣決定檢驗強度?
答:先將缺失分為重大同次要兩類,再結合供應商嘅工藝複雜度、歷史質量表現同供貨量,劃分風險等級。等級較高嘅可以採用較寬嘅進廠檢驗;有重大缺失未閉環嘅,就要加強抽驗甚至逐批確認關鍵尺寸同密封項目。分級亦要按週期覆核,唔好一次定終身。
免責聲明:本文所載資料僅供一般參考之用,不構成任何專業建議或產品認證。包裝材料的選擇及應用應根據具體藥品特性、監管要求及生產條件,諮詢合資格的專業人士。德源包裝用品有限公司不對因依賴本文資料而導致的任何損失或損害承擔責任。本文提及的監管標準(包括但不限於 GMP、FDA、NMPA)可能隨時間及地區而變更,請以相關監管機構的最新公告為準。
您可能喜歡

拆解琥珀色藥用塑料樽避光原理
從色母粒配方與USP標準,系統解析藥用塑料樽的避光保護機制

藥用塑料樽清洗驗證大公開
系統拆解藥用塑料容器清洗驗證流程與標準

藥用塑料樽除靜電技術大公開
澄清常見認知誤區,解析藥用塑料樽除靜電技術